«Кодовая книга» ДНК: карта 177 факторов транскрипции показала, как метилирование меняет правила считывания
Проект Codebook изучил 332 малоизученных фактора транскрипции в более чем 4 800 экспериментах и выявил мотивы связывания для 177 из них, добавив около 130 новых мотивов. Теперь карта охватывает примерно 1 421 из ориентировочно 1 600 факторов транскрипции человека и указывает на десятки тысяч ранее не распознанных уч...
ОпубликовалОтредактировано с помощью GPT-5.6 LunaИзображения созданы с помощью GPT Image 1.5
Проект Codebook изучил 332 малоизученных фактора транскрипции в более чем 4 800 экспериментах и выявил мотивы связывания для 177 из них, добавив около 130 новых мотивов.
Теперь карта охватывает примерно 1 421 из ориентировочно 1 600 факторов транскрипции человека и указывает на десятки тысяч ранее не распознанных участков связывания в геноме.
Метод meSMiLE seq проверил 114 факторов: для 48 были построены модели связывания; 13 факторов слабее связывались с метилированной ДНК, а 11 демонстрировали предпочтение к ней или изменённый сайт связывания.
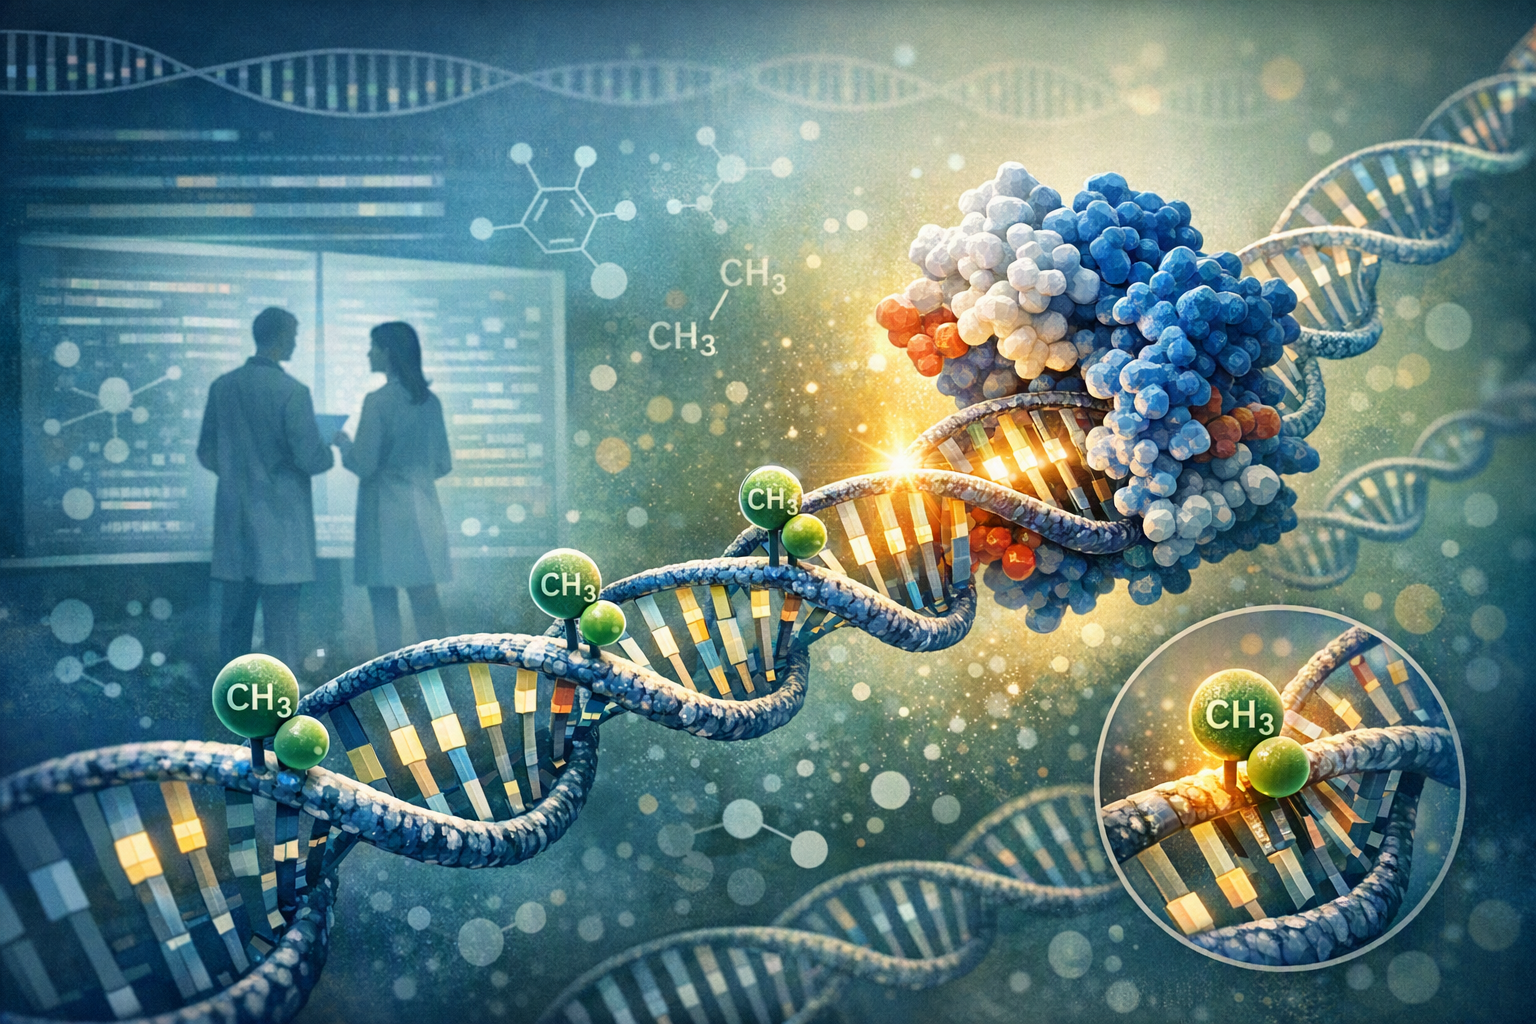
What did the international team led by Timothy Hughes at the University of Toronto report in its August 4 Nature study on the “Codebook” ofConceptual illustration of the human transcription-factor DNA-binding code and the influence of DNA methylation.
Промпт ИИ
Create a landscape editorial hero image for this Studio Global article: What did the international team led by Timothy Hughes at the University of Toronto report in its August 4 Nature study on the “Codebook” of. Article summary: The two studies substantially expand the reference map of how human transcription factors read DNA—and show that DNA methylation can tune, redirect, or inhibit that reading rather than acting as a simple on/off switch. T. Topic tags: general, government, academic, general web, user generated. Style: premium digital editorial illustration, source-backed research mood, clean composition, high detail, modern web publication hero. Use reference image context only for broad subject, composition, and topical grounding; do not copy the exact image. Avoid: logos, brand marks, copyrighted characters, real person likenesses, fake screenshots, UI text, readable text, water
openai.com
Геном — это не статичный текст
Два взаимосвязанных исследования уточняют, как клетки человека управляют активностью генов. В первой работе международная команда под руководством Тимоти Хьюза из Университета Торонто создала расширенную «кодовую книгу» предпочтений факторов транскрипции — белков, которые распознают короткие последовательности ДНК и помогают включать или подавлять гены. В сопутствующем исследовании группа Барта Депланке разработала способ проверить, как химическая модификация ДНК — метилирование — влияет на это распознавание.
Главный вывод: регуляция генов зависит не только от самих букв ДНК. Метилирование может ослаблять связывание фактора транскрипции, менять предпочитаемую им последовательность или, напротив, усиливать сродство к определённому участку.
Studio Global AI
Продолжайте свое исследование
На этой странице есть ответ, подтвержденный источником, который вы можете продолжить внутри Studio Global.
Каков краткий ответ на вопрос ««Кодовая книга» ДНК: карта 177 факторов транскрипции показала, как метилирование меняет правила считывания»?
Проект Codebook изучил 332 малоизученных фактора транскрипции в более чем 4 800 экспериментах и выявил мотивы связывания для 177 из них, добавив около 130 новых мотивов.
Какие ключевые моменты необходимо проверить в первую очередь?
Проект Codebook изучил 332 малоизученных фактора транскрипции в более чем 4 800 экспериментах и выявил мотивы связывания для 177 из них, добавив около 130 новых мотивов. Теперь карта охватывает примерно 1 421 из ориентировочно 1 600 факторов транскрипции человека и указывает на десятки тысяч ранее не распознанных участков связывания в геноме.
Что мне делать дальше на практике?
Метод meSMiLE seq проверил 114 факторов: для 48 были построены модели связывания; 13 факторов слабее связывались с метилированной ДНК, а 11 демонстрировали предпочтение к ней или изменённый сайт связывания.
Факторы транскрипции распознают короткие фрагменты ДНК, называемые мотивами. Для многих из примерно 1 600 человеческих факторов такие предпочтения до сих пор не были экспериментально определены или изучены недостаточно подробно.
Консорциум Codebook объединил пять экспериментальных платформ с вычислительным анализом и провёл более 4 800 экспериментов с 332 предполагаемыми или малоизученными факторами транскрипции. Для 177 из них — то есть для 53% — исследователи определили мотивы связывания с ДНК. В известный «словарь» регуляции генов добавилось около 130 отдельных мотивов.
Мотивы, найденные в лабораторных экспериментах, оказались значительно чаще представлены в участках связывания факторов транскрипции, наблюдаемых внутри клеток. Это позволило обнаружить десятки тысяч ранее не распознанных, консервативных и непосредственно связанных с факторами участков генома. Многие из них расположены в промоторных областях — рядом с генами, где регулируется их активность. Полученные данные также улучшили возможность связывать присутствие факторов транскрипции с характером экспрессии генов.
В результате карта мотивов теперь охватывает около 1 421 из примерно 1 600 факторов транскрипции человека. Это ещё не полная модель регуляции генов, однако она заметно сокращает один из главных пробелов: исследователи получили гораздо более ясное представление о том, какие белки способны распознавать те или иные последовательности ДНК.
Какую роль сыграл meSMiLE-seq
Обычная карта мотивов показывает, какую последовательность предпочитает фактор транскрипции, но не отвечает на другой важный вопрос: будет ли он связываться с ней так же, если одна из букв ДНК химически модифицирована?
Для этого команда Депланке представила метод meSMiLE-seq — анализ связывания с использованием микрофлюидики, чувствительный к метилированию, с последующим секвенированием. Метод параллельно сравнивает связывание фактора с парными участками метилированной и неметилированной ДНК. Это позволяет одновременно оценивать предпочтение к последовательности и чувствительность к метилированию.
В рамках 23 экспериментов исследователи проверили 114 факторов транскрипции человека и получили модели связывания для 48 из них. Согласно записи набора данных, 13 факторов избегали метилированной ДНК, а 11 либо предпочитали метилированную ДНК, либо распознавали альтернативный участок, в состав которого входила модификация. Для остальных факторов в условиях эксперимента влияния метилирования не обнаружили.
Здесь есть важная оговорка: в некоторых пересказах группа факторов с предпочтением к метилированной ДНК или изменённым связыванием указана как 14. Однако в аннотации цитируемого набора данных приведено число 11, поэтому осторожнее говорить именно о 11 факторах в этой категории.
Метилирование — не универсальный «выключатель»
Результаты не согласуются с упрощённым представлением, будто метилирование ДНК всегда подавляет активность генов. Оно действительно может помешать фактору транскрипции распознать мотив. Но в других случаях модификация создаёт подходящий химический контекст или меняет последовательность, которую белок предпочитает связывать. Эффект зависит и от конкретного фактора, и от проверяемого участка ДНК.
Это помогает объяснить, почему клетки с одинаковым геномом могут поддерживать разные программы работы генов. Разные типы клеток производят разные наборы факторов транскрипции, а метилирование возникает в разных участках ДНК. Поэтому одна и та же последовательность может игнорироваться в одной клетке, распознаваться другим фактором в другой или связываться с иной силой при изменении локального эпигенетического состояния.
Иными словами, геномная регуляция складывается как минимум из двух уровней: последовательности ДНК, записанной буквами генетического кода, и эпигенетического состояния, которое влияет на то, как этот код считывается.
Почему это важно для изучения заболеваний
Расширенный каталог мотивов может помочь анализировать некодирующие генетические варианты — изменения ДНК, расположенные за пределами участков, кодирующих белки, но способные влиять на активность генов. Такой вариант может разрушить существующий мотив фактора транскрипции или создать новый. Затем метилирование может определить, будет ли изменённый участок действительно распознан в конкретном типе клеток.
Поэтому ресурс потенциально полезен для изучения нарушений регуляции, связанных с развитием, старением и раком. На данном этапе это прежде всего фундаментальный справочный инструмент, а не клинический диагностический тест. Модели связывания дают более надёжную основу для последующих экспериментов и интерпретации генетических данных, но биологический эффект всегда зависит от клеточного контекста и требует проверки в подходящих системах.
Более реалистичная модель работы генома
Проект Codebook стал результатом международного сотрудничества более двух десятков научных учреждений Северной Америки, Европы и России. Его значение связано не только с количеством изученных факторов, но и с сочетанием разных экспериментальных методов, вычислительного анализа и проверки результатов в клетках.
Вместе эти работы показывают, почему регуляцию генов нельзя описывать как фиксированный словарь, где каждый мотив имеет одно неизменное значение. Клетки считывают последовательность ДНК одновременно с учётом химических модификаций, доступных факторов транскрипции и окружающей клеточной среды. Codebook начинает систематически описывать сам «словарь» последовательностей, а meSMiLE-seq показывает, как метилирование способно менять правила его прочтения.
pubmed.ncbi.nlm.nih.govAn expanded codebook of human transcription factor DNA-binding specificity - PubMed
actu.epfl.chCracking the code of gene regulation
omicsdi.orgE-MTAB-14597 - Methylation-sensitive SMiLE-seq sequencing data ...
pmc.ncbi.nlm.nih.govIdentification of methylation-sensitive human transcription factors using meSMiLE-seq
nature.comBart Deplancke - Nature Methods